Tổng quan về MDR và vai trò đối với doanh nghiệp sản xuất thiết bị y tế
MDR là tên viết tắt của Medical Device Regulation, chỉ Quy định (EU) 2017/745 của Liên minh châu Âu về thiết bị y tế. Đây là một trong những khung pháp lý quan trọng nhất đối với doanh nghiệp sản xuất, nhập khẩu và phân phối thiết bị y tế muốn tiếp cận thị trường Liên minh châu Âu.
So với cách tiếp cận trước đây, MDR đặt ra yêu cầu chặt chẽ hơn đối với toàn bộ vòng đời sản phẩm, từ thiết kế, đánh giá rủi ro, sản xuất, đánh giá lâm sàng, ghi nhãn, truy xuất nguồn gốc cho đến giám sát sau khi sản phẩm được đưa ra thị trường. Nhà sản xuất phải chứng minh thiết bị đáp ứng các yêu cầu về an toàn và hiệu năng trước khi đưa sản phẩm vào thị trường EU.
MDR không đơn thuần là một chứng nhận chất lượng sản phẩm. Đây là một hệ thống yêu cầu pháp lý liên quan đến sự phù hợp của thiết bị y tế, trong đó doanh nghiệp phải xây dựng và duy trì hệ thống tài liệu, quy trình quản lý rủi ro, đánh giá lâm sàng và kiểm soát sau lưu hành phù hợp với loại thiết bị.
Đối với doanh nghiệp Việt Nam đang sản xuất thiết bị y tế để xuất khẩu sang châu Âu, việc hiểu đúng MDR ngay từ giai đoạn thiết kế sản phẩm giúp hạn chế tình trạng phải sửa đổi hồ sơ hoặc quy trình sản xuất sau khi sản phẩm đã hoàn thiện.
MDR 2017/745 áp dụng cho những sản phẩm nào?
MDR điều chỉnh nhiều nhóm thiết bị y tế được sử dụng với mục đích chẩn đoán, phòng ngừa, theo dõi, dự đoán, tiên lượng, điều trị hoặc làm giảm bệnh tật, thương tích và các tình trạng y tế khác theo phạm vi được quy định trong pháp luật EU.
Một điểm doanh nghiệp cần lưu ý là MDR và IVDR – Regulation (EU) 2017/746 không phải là một. MDR chủ yếu điều chỉnh thiết bị y tế, trong khi IVDR áp dụng cho thiết bị y tế chẩn đoán in vitro.
Việc xác định sản phẩm thuộc MDR hay IVDR cần được thực hiện ngay từ đầu vì nó ảnh hưởng trực tiếp đến phương pháp phân loại, hồ sơ kỹ thuật, đánh giá lâm sàng, đánh giá sự phù hợp và chiến lược đưa sản phẩm ra thị trường.
Những nội dung quan trọng của MDR doanh nghiệp cần nắm vững
1. Phân loại thiết bị y tế theo mức độ rủi ro
MDR phân loại thiết bị y tế thành các nhóm Class I, Class IIa, Class IIb và Class III, dựa trên mục đích sử dụng và mức độ rủi ro của thiết bị theo Annex VIII.
Việc phân loại có ý nghĩa đặc biệt quan trọng bởi cấp độ rủi ro càng cao thì yêu cầu đánh giá sự phù hợp và bằng chứng chứng minh an toàn, hiệu năng càng nghiêm ngặt.
Ví dụ, một số thiết bị đơn giản có thể thuộc Class I, trong khi thiết bị có mức độ rủi ro cao hoặc có tính chất xâm lấn, cấy ghép có thể thuộc Class IIb hoặc Class III tùy vào mục đích sử dụng và đặc tính kỹ thuật cụ thể.
Doanh nghiệp không nên xác định phân loại chỉ dựa vào tên thương mại của sản phẩm. Cần xem xét mục đích sử dụng, thời gian tiếp xúc với cơ thể, tính xâm lấn, khả năng hoạt động, vị trí sử dụng và các quy tắc phân loại tương ứng trong Annex VIII.
2. Quản lý rủi ro và yêu cầu về an toàn, hiệu năng
Một trong những nội dung cốt lõi của MDR là doanh nghiệp phải thiết lập, thực hiện và duy trì hệ thống quản lý rủi ro đối với thiết bị y tế. Điều này được quy định trong nghĩa vụ chung của nhà sản xuất và gắn trực tiếp với các yêu cầu về an toàn và hiệu năng tại Annex I.
Quản lý rủi ro không nên được thực hiện như một tài liệu độc lập chỉ để phục vụ đánh giá chứng nhận. Kết quả đánh giá rủi ro phải liên kết với thiết kế sản phẩm, vật liệu, phần mềm, quy trình sản xuất, hướng dẫn sử dụng, nhãn sản phẩm và hoạt động giám sát sau lưu hành.
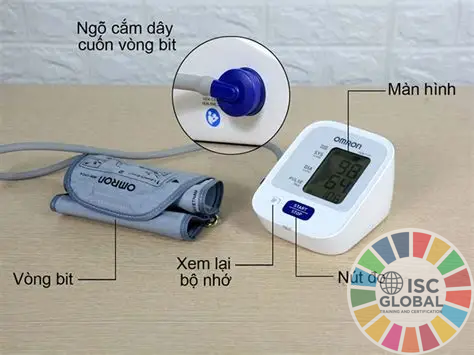
Ví dụ, đối với một thiết bị đo huyết áp điện tử, doanh nghiệp cần xem xét các rủi ro liên quan đến sai số đo, nguồn điện, phần mềm điều khiển, cảnh báo lỗi, độ bền của cảm biến và khả năng người sử dụng thao tác không đúng hướng dẫn.
3. Hồ sơ kỹ thuật Technical Documentation
Nhà sản xuất phải xây dựng và duy trì hồ sơ kỹ thuật đủ để chứng minh thiết bị đáp ứng các yêu cầu của MDR. Technical Documentation là một trong những thành phần quan trọng nhất trong quá trình đánh giá sự phù hợp và được quy định chủ yếu tại Annex II và Annex III.
Hồ sơ có thể bao gồm thông tin về sản phẩm và mục đích sử dụng, thiết kế và sản xuất, thông tin về xác minh và thẩm tra, đánh giá rủi ro, đánh giá lâm sàng, nhãn sản phẩm, hướng dẫn sử dụng, dữ liệu sau lưu hành và các tài liệu liên quan khác.
Một bộ hồ sơ kỹ thuật tốt cần có tính nhất quán. Chẳng hạn, mục đích sử dụng trong tài liệu thiết kế phải thống nhất với mục đích sử dụng trong đánh giá lâm sàng, nhãn sản phẩm, hướng dẫn sử dụng và hồ sơ quản lý rủi ro.
4. Đánh giá lâm sàng và bằng chứng lâm sàng
MDR đặt yêu cầu đáng kể đối với Clinical Evaluation. Theo Article 61, nhà sản xuất phải thực hiện đánh giá lâm sàng dựa trên dữ liệu lâm sàng phù hợp để chứng minh sự phù hợp với các yêu cầu an toàn và hiệu năng liên quan.
Đối với một số thiết bị có mức độ rủi ro cao, yêu cầu về bằng chứng lâm sàng có thể phức tạp hơn đáng kể. Doanh nghiệp cần xây dựng chiến lược đánh giá lâm sàng phù hợp với đặc tính, mục đích sử dụng và mức độ rủi ro của sản phẩm.
Clinical Evaluation không phải là tài liệu chỉ lập một lần rồi giữ nguyên. MDR yêu cầu đánh giá lâm sàng và tài liệu liên quan được cập nhật trong suốt vòng đời của thiết bị, trong đó có dữ liệu từ hoạt động giám sát sau lưu hành và PMCF khi áp dụng.
5. Hệ thống quản lý chất lượng
MDR yêu cầu nhà sản xuất thiết lập, lập thành văn bản, thực hiện và duy trì hệ thống quản lý chất lượng phù hợp. QMS phải bao quát nhiều hoạt động như chiến lược tuân thủ pháp lý, quản lý rủi ro, đánh giá lâm sàng, thiết kế và phát triển, sản xuất, quản lý nhà cung cấp, UDI, giám sát sau lưu hành, báo cáo sự cố và hành động khắc phục.
Trong thực tế, doanh nghiệp thường kết hợp việc xây dựng QMS theo MDR với các hệ thống quản lý chất lượng liên quan như ISO 13485 để tạo thành hệ thống kiểm soát nhất quán cho toàn bộ quá trình sản xuất thiết bị y tế.
6. UDI và khả năng truy xuất nguồn gốc
UDI, hay Unique Device Identification, là hệ thống nhận dạng thiết bị y tế bằng mã định danh duy nhất. UDI giúp nhận dạng và truy xuất thiết bị, hỗ trợ quản lý sự cố, thu hồi sản phẩm và tăng cường an toàn cho người sử dụng.
UDI gồm các thành phần chính như UDI-DI và UDI-PI. Doanh nghiệp cần kiểm soát sự thống nhất giữa mã UDI, thông tin sản phẩm, nhãn, bao bì và dữ liệu đăng ký liên quan.
Theo thông tin hiện hành của Ủy ban châu Âu, module UDI/Devices trong EUDAMED đã trở thành module bắt buộc sử dụng từ ngày 28/05/2026 theo các quy định chuyển tiếp liên quan.
7. Đánh giá sự phù hợp và dấu CE
Trước khi đưa thiết bị ra thị trường EU, nhà sản xuất phải thực hiện quy trình đánh giá sự phù hợp tương ứng. MDR quy định các phương thức đánh giá sự phù hợp trong Annex IX đến Annex XI tùy thuộc vào loại thiết bị và cấp độ rủi ro.
Đối với một số thiết bị rủi ro thấp, nhà sản xuất có thể thực hiện đánh giá theo phương thức phù hợp mà không nhất thiết phải có sự tham gia của Notified Body. Với các nhóm thiết bị có yêu cầu đánh giá bên thứ ba, Notified Body được chỉ định theo MDR sẽ tham gia đánh giá hệ thống quản lý chất lượng và/hoặc hồ sơ kỹ thuật theo phạm vi được áp dụng.
Sau khi đáp ứng các yêu cầu liên quan, nhà sản xuất thực hiện EU Declaration of Conformity và gắn dấu CE theo quy định áp dụng. Vì vậy, cần phân biệt rõ giữa dịch vụ tư vấn MDR và hoạt động đánh giá, cấp chứng nhận của Notified Body.
Ví dụ thực tế khi áp dụng MDR
Đối với doanh nghiệp Việt Nam sản xuất máy đo huyết áp điện tử để xuất khẩu sang châu Âu, quá trình triển khai MDR có thể bắt đầu bằng việc xác định mục đích sử dụng và phân loại thiết bị. Sau đó doanh nghiệp xây dựng hồ sơ kỹ thuật, quản lý rủi ro, thực hiện các thử nghiệm cần thiết, đánh giá lâm sàng, xây dựng QMS, chuẩn bị nhãn và hướng dẫn sử dụng, triển khai UDI và thực hiện quy trình đánh giá sự phù hợp phù hợp với phân loại.
Một ví dụ khác là thiết bị theo dõi bệnh nhân có phần mềm. Ngoài các yêu cầu đối với phần cứng, doanh nghiệp cần chú ý đến phần mềm, quản lý vòng đời phần mềm, an ninh và các rủi ro có thể ảnh hưởng đến an toàn hoặc hiệu năng của thiết bị.
Đối với thiết bị vô trùng, doanh nghiệp còn phải chứng minh các yêu cầu liên quan đến việc thiết lập, duy trì và kiểm soát điều kiện vô trùng. MDR cũng có các yêu cầu riêng đối với những thiết bị có chức năng đo lường hoặc thiết bị được thiết kế để tái sử dụng.
MDR đóng góp như thế nào vào các Mục tiêu Phát triển Bền vững SDGs?
Việc tuân thủ MDR có thể đóng góp gián tiếp vào SDG 3 – Good Health and Well-being, thông qua việc tăng cường kiểm soát chất lượng, an toàn, hiệu năng và khả năng truy xuất nguồn gốc của thiết bị y tế.
Đặc biệt, các yêu cầu về quản lý rủi ro, bằng chứng lâm sàng, giám sát sau lưu hành và truy xuất UDI tạo cơ sở để doanh nghiệp kiểm soát tốt hơn các nguy cơ có thể ảnh hưởng đến người bệnh và người sử dụng.
Tuy nhiên, MDR là một quy định pháp lý của EU chứ không phải một tiêu chuẩn SDG. Vì vậy, doanh nghiệp nên trình bày mối liên hệ với SDG theo hướng đóng góp vào mục tiêu về sức khỏe và an toàn, thay vì tuyên bố MDR là một chứng nhận SDG.
Dịch vụ tư vấn MDR của chúng tôi
Chúng tôi cung cấp dịch vụ tư vấn MDR cho doanh nghiệp sản xuất, kinh doanh và xuất khẩu thiết bị y tế, với phương pháp tiếp cận theo toàn bộ vòng đời sản phẩm.
Phạm vi tư vấn có thể bao gồm xác định phạm vi áp dụng MDR, phân loại thiết bị theo Annex VIII, phân tích khoảng cách, xây dựng hồ sơ kỹ thuật, hỗ trợ quản lý rủi ro, chuẩn bị Clinical Evaluation, xây dựng hệ thống QMS, hỗ trợ UDI, chuẩn bị hồ sơ đánh giá sự phù hợp và hướng dẫn doanh nghiệp làm việc với các bên đánh giá có thẩm quyền.
Đối với doanh nghiệp đã có hệ thống quản lý nhưng chưa đáp ứng đầy đủ MDR, chúng tôi có thể thực hiện đánh giá Gap Assessment để xác định những nội dung còn thiếu, từ đó xây dựng kế hoạch khắc phục theo mức độ ưu tiên.
Dịch vụ đào tạo MDR
Chương trình đào tạo MDR được thiết kế theo nhu cầu thực tế của doanh nghiệp, giúp đội ngũ phụ trách chất lượng, pháp chế, kỹ thuật, R&D, sản xuất và kinh doanh hiểu được các yêu cầu có liên quan trực tiếp đến công việc của mình.
Nội dung đào tạo có thể bao gồm tổng quan MDR 2017/745, phạm vi áp dụng, phân loại thiết bị, General Safety and Performance Requirements, quản lý rủi ro, Technical Documentation, Clinical Evaluation, PMS, PMCF, UDI, đánh giá sự phù hợp, CE Marking và trách nhiệm của các bên trong chuỗi cung ứng.
Đào tạo có thể triển khai theo hình thức đào tạo nội bộ tại doanh nghiệp hoặc trực tuyến, kết hợp giữa lý thuyết và tình huống thực tế để học viên có thể áp dụng vào hồ sơ và quy trình của doanh nghiệp.
Dịch vụ hỗ trợ chứng nhận và đánh giá MDR
Chúng tôi hỗ trợ doanh nghiệp chuẩn bị hồ sơ và hệ thống cần thiết cho quá trình đánh giá sự phù hợp MDR. Công việc tư vấn có thể bao gồm rà soát tài liệu, chuẩn hóa quy trình, kiểm tra tính nhất quán của hồ sơ, hỗ trợ khắc phục điểm không phù hợp và hướng dẫn chuẩn bị cho quá trình đánh giá.
Doanh nghiệp cần lưu ý rằng việc cấp chứng nhận MDR hoặc chứng nhận liên quan đến đánh giá sự phù hợp thuộc thẩm quyền của tổ chức đánh giá/Notified Body được chỉ định phù hợp với phạm vi áp dụng. Đơn vị tư vấn có vai trò hỗ trợ doanh nghiệp xây dựng và hoàn thiện hệ thống, không thay thế vai trò độc lập của Notified Body.
Vì sao doanh nghiệp nên triển khai MDR theo cách tiếp cận toàn diện?
Một trong những sai sót phổ biến là doanh nghiệp chỉ tập trung vào việc chuẩn bị hồ sơ để đánh giá mà chưa xây dựng được hệ thống kiểm soát xuyên suốt vòng đời sản phẩm. Trong khi đó, MDR yêu cầu mối liên kết giữa thiết kế, quản lý rủi ro, đánh giá lâm sàng, sản xuất, chất lượng, truy xuất nguồn gốc và giám sát sau lưu hành.
Một chiến lược MDR hiệu quả cần bắt đầu từ việc xác định đúng sản phẩm và mục đích sử dụng, sau đó xác định phân loại, lựa chọn lộ trình đánh giá sự phù hợp và xây dựng hồ sơ tương ứng. Cách tiếp cận này giúp doanh nghiệp giảm nguy cơ phải sửa đổi sản phẩm hoặc tài liệu ở giai đoạn cuối.
Kết luận
MDR (EU) 2017/745 là nền tảng pháp lý quan trọng đối với doanh nghiệp muốn đưa thiết bị y tế vào thị trường EU. Các yêu cầu trọng tâm bao gồm phân loại thiết bị, quản lý rủi ro, yêu cầu về an toàn và hiệu năng, hệ thống quản lý chất lượng, hồ sơ kỹ thuật, đánh giá lâm sàng, UDI, giám sát sau lưu hành và đánh giá sự phù hợp.
Việc triển khai MDR cần được thực hiện một cách có hệ thống thay vì chỉ tập trung vào việc hoàn thiện một bộ hồ sơ. Với dịch vụ tư vấn, đào tạo và hỗ trợ chứng nhận MDR, chúng tôi đồng hành cùng doanh nghiệp từ bước xác định phạm vi, phân loại sản phẩm, đánh giá khoảng cách, xây dựng tài liệu đến chuẩn bị cho quá trình đánh giá sự phù hợp, giúp doanh nghiệp xây dựng nền tảng quản lý phù hợp với yêu cầu pháp lý của thị trường châu Âu.
Liên hệ để tư vấn doanh nghiệp
ISC Global
Hotline: +84 933 096 426 – +84 868 591 260
Email: info@iscglobal.asia | van.pham@iscglobal.asia
Website: iscglobal.asia | iscglobal.edu.vn
Liên hệ tải tiêu chuẩn pdf song ngữ Anh Việt: chỉ từ 50$
Chúng tôi cung cấp tài liệu tiêu chuẩn bản gốc và bản dịch
• Bản gốc tiếng anh của Tiêu Chuẩn sơ đồ tóm tắt và hình ảnh minh họa rõ ràng. Để quý khách thuận tiện đối chiếu theo từng điều khoản, dễ tra cứu và lập hồ sơ.
• Bản dịch tiếng Việt chuẩn chuyên ngành, dùng được ngay cho công việc.
• Ghi chú diễn giải và hướng dẫn áp dụng từ chuyên gia thực chiến.
• Giao nhanh dưới định dạng PDF/Word thuận tiện chỉnh sửa, lưu trữ.
Phạm vi tiêu chuẩn
Hệ thống quản lý ISO (9001, 14001, 45001, 37001…..); chứng nhận bền vững (ISCC, FSC, VFCS/PEFC….); dệt may và vật liệu tái chế (GRS, OCS, OEKO-TEX….); trách nhiệm xã hội và ESG (SMETA, EcoVadis, Fairtrade….) cùng nhiều tiêu chuẩn ngành khác theo yêu cầu.
Vì sao chọn chúng tôi
Tài liệu được biên dịch bởi đội ngũ trực tiếp tư vấn và đánh giá chứng nhận, nên bản dịch không chỉ đúng ngôn ngữ mà còn đúng tinh thần áp dụng thực tế — giúp doanh nghiệp tiết kiệm thời gian và hạn chế sai sót khi xây dựng hồ sơ.
Chi phí
Chỉ từ 50 USD/tài liệu, tùy độ dài và độ phức tạp. Quý Doanh nghiệp vui lòng gửi tên tiêu chuẩn để nhận báo giá chính xác miễn phí.
Cách đăng ký
1. Liên hệ và cho biết tên tiêu chuẩn cần dịch.
2. Nhận báo giá và thời gian giao tài liệu.
3. Thanh toán và nhận tài liệu qua email.
Thanh toán
Chuyển khoản qua mã QR ngân hàng (gửi kèm khi báo giá), hoặc qua PayPal: ducluongservices@gmail.com.
Rất mong được đồng hành cùng Quý Doanh nghiệp trên hành trình chứng nhận.
Trân trọng,
THÔNG TIN LIÊN HỆ
Hotline: +84 933 096 426 – +84 868 591 260
Email: info@iscglobal.asia | van.pham@iscglobal.asia | ducluongservices@gmail.com