Nếu doanh nghiệp của bạn sản xuất hoặc xuất khẩu thiết bị y tế vào thị trường Hoa Kỳ, 21 CFR Part 820 là quy định bắt buộc không thể bỏ qua. Đặc biệt, từ ngày 02/02/2026, Part 820 đã chính thức được sửa đổi và đổi tên thành QMSR (Quality Management System Regulation) — một thay đổi lớn nhất sau hơn 25 năm. Bài viết này giải thích đầy đủ yêu cầu CGMP hệ thống chất lượng thiết bị y tế của FDA và những gì doanh nghiệp cần làm ngay.
21 CFR Part 820 là gì?
21 CFR Part 820 là quy định của Cục Quản lý Thực phẩm và Dược phẩm Hoa Kỳ (US FDA), thiết lập yêu cầu Thực hành sản xuất tốt hiện hành (current Good Manufacturing Practice – CGMP) dưới dạng một hệ thống quản lý chất lượng (QMS) cho nhà sản xuất thiết bị y tế.
Mục tiêu của quy định là bảo đảm thiết bị y tế được thiết kế, sản xuất, đóng gói, ghi nhãn, lưu kho, lắp đặt và bảo trì một cách an toàn, hiệu quả và đồng đều về chất lượng. Quy định áp dụng cho nhà sản xuất thiết bị thành phẩm (finished device) có ý định phân phối thương mại tại Hoa Kỳ.
Vi phạm bất kỳ yêu cầu áp dụng nào của Part 820 sẽ khiến thiết bị bị coi là “adulterated” (kém phẩm chất) theo Mục 501(h) của Đạo luật FD&C, dẫn đến cảnh báo (Warning Letter), từ chối nhập khẩu, lệnh cấm hoặc án phạt.
Thay đổi lớn nhất: Từ QSR sang QMSR (hiệu lực 02/02/2026)
Tháng 02/2024, FDA ban hành quy định cuối cùng “Medical Devices; Quality System Regulation Amendments”, sửa đổi toàn diện Part 820. Những điểm cốt lõi:
- Đổi tên: Từ Quality System Regulation (QSR) thành Quality Management System Regulation (QMSR).
- Viện dẫn ISO 13485:2016 (Incorporation by Reference – IBR): Phần lớn nội dung kỹ thuật của Part 820 cũ được thay bằng tham chiếu trực tiếp đến ISO 13485:2016 — tiêu chuẩn quốc tế về QMS thiết bị y tế. Định nghĩa lấy theo ISO 13485 và Điều 3 của ISO 9000:2015.
- Hiệu lực 02/02/2026: Từ ngày này, QSR cũ được gỡ bỏ và QMSR có hiệu lực đầy đủ.
- Hài hòa quốc tế: Mục tiêu là đồng bộ khung pháp lý của FDA với các cơ quan quản lý khác (nền tảng của chương trình MDSAP), giảm gánh nặng cho doanh nghiệp hoạt động toàn cầu.
Quan trọng: Tuân thủ ISO 13485 KHÔNG đồng nghĩa tuân thủ đầy đủ QMSR
Đây là hiểu lầm phổ biến và nguy hiểm. FDA giữ lại một số yêu cầu riêng bổ sung ngoài ISO 13485 (chủ yếu tại §820.10, §820.35, §820.45). Doanh nghiệp đã có chứng nhận ISO 13485 vẫn phải bổ sung các yêu cầu đặc thù FDA và vẫn chịu thanh tra của FDA — chứng nhận ISO 13485 không miễn trừ điều này.
Cấu trúc mới của Part 820 (QMSR)
Sau khi viện dẫn ISO 13485, Part 820 trở nên ngắn hơn nhiều; nhiều mục được đánh dấu “Reserved” (dẫn chiếu thẳng sang ISO 13485). Các mục FDA giữ lại nội dung riêng quan trọng gồm:
- §820.1 – Phạm vi áp dụng (Scope).
- §820.3 – Định nghĩa (Definitions): dùng định nghĩa ISO 13485 và ISO 9000, bổ sung một số định nghĩa riêng của FDA (ví dụ “component”, “finished device”).
- §820.7 – Viện dẫn (Incorporation by reference): xác nhận nội dung được dẫn chiếu sang ISO 13485:2016 và ISO 9000:2015.
- §820.10 – Yêu cầu đối với QMS: liên kết các yêu cầu FDA bổ sung như báo cáo thiết bị y tế (MDR – Part 803), nhận dạng thiết bị duy nhất (UDI – Part 830), khắc phục và thu hồi (Part 806), theo dõi thiết bị (Part 821), và truy xuất thiết bị cấy ghép.
- §820.35 – Kiểm soát hồ sơ: yêu cầu chi tiết hơn về hồ sơ khiếu nại và dịch vụ, kèm UDI.
- §820.45 – Kiểm soát ghi nhãn và bao bì thiết bị: FDA bổ sung yêu cầu kiểm tra độ chính xác nhãn trước khi xuất xưởng.
Đối tượng áp dụng
QMSR áp dụng cho nhà sản xuất thiết bị thành phẩm phân phối thương mại tại Hoa Kỳ, bao gồm cả nhà sản xuất nước ngoài xuất khẩu vào Mỹ. Một số thiết bị Class I rủi ro thấp có thể được miễn một phần CGMP, nhưng vẫn phải đáp ứng yêu cầu cơ bản về hồ sơ và khiếu nại. Thiết bị theo diện IDE (investigational device exemption) không được miễn các yêu cầu kiểm soát thiết kế.
Thay đổi về thanh tra (Inspection)
Từ 02/02/2026, FDA ngừng sử dụng kỹ thuật thanh tra QSIT và chuyển sang quy trình mô tả trong Inspection of Medical Device Manufacturers Compliance Program 7382.850. Doanh nghiệp tham gia MDSAP tiếp tục được miễn thanh tra định kỳ thường quy của FDA.
Vì sao doanh nghiệp Việt Nam cần quan tâm?
Hoa Kỳ là thị trường thiết bị y tế lớn nhất thế giới. Với doanh nghiệp Việt Nam và doanh nghiệp FDI muốn xuất khẩu, việc xây dựng QMS đáp ứng QMSR/ISO 13485:2016 là điều kiện tiên quyết để được phép lưu hành, tránh bị từ chối nhập khẩu và mở rộng cơ hội thị trường.
Câu hỏi thường gặp (FAQ)
1. 21 CFR Part 820 còn tồn tại sau 2026 không? Còn. Part 820 vẫn tồn tại nhưng được sửa đổi và đổi tên thành QMSR, viện dẫn ISO 13485:2016 thay vì viết lại toàn bộ yêu cầu.
2. Có chứng nhận ISO 13485 là đủ tuân thủ FDA chưa? Chưa. ISO 13485 là nền tảng nhưng doanh nghiệp phải đáp ứng thêm yêu cầu riêng của FDA (§820.10, §820.35, §820.45) và vẫn chịu thanh tra của FDA.
3. QMSR có cấp “chứng nhận” như ISO không? Không. FDA không cấp chứng nhận; FDA thanh tra và thực thi. Doanh nghiệp có thể đạt chứng nhận ISO 13485 từ tổ chức chứng nhận, đồng thời tuân thủ QMSR.
4. Doanh nghiệp đã làm theo QSR cũ cần làm gì? Thực hiện phân tích khoảng cách (gap analysis) QSR → QMSR, cập nhật quy trình theo ISO 13485:2016 và các yêu cầu FDA bổ sung, chuẩn bị sẵn sàng cho quy trình thanh tra mới.
Liên hệ tư vấn tuân thủ FDA / QMSR cho doanh nghiệp
Chúng tôi tư vấn – đào tạo – hỗ trợ xây dựng hệ thống quản lý chất lượng thiết bị y tế đáp ứng 21 CFR Part 820 (QMSR) và ISO 13485:2016, đồng hành cùng doanh nghiệp Việt Nam và FDI từ A đến Z.
📞 Hotline: +84 933 096 426 – +84 868 591 260
✉️ Email: info@iscglobal.asia | van.pham@iscglobal.asia
🌐 Website: iscglobal.asia | iscglobal.edu.vn

TỔNG QUAN VỀ QUY ĐỊNH HỆ THỐNG QUẢN LÝ CHẤT LƯỢNG (QMSR) – 21 CFR PART 820
Tóm lược dành cho cấp quản lý
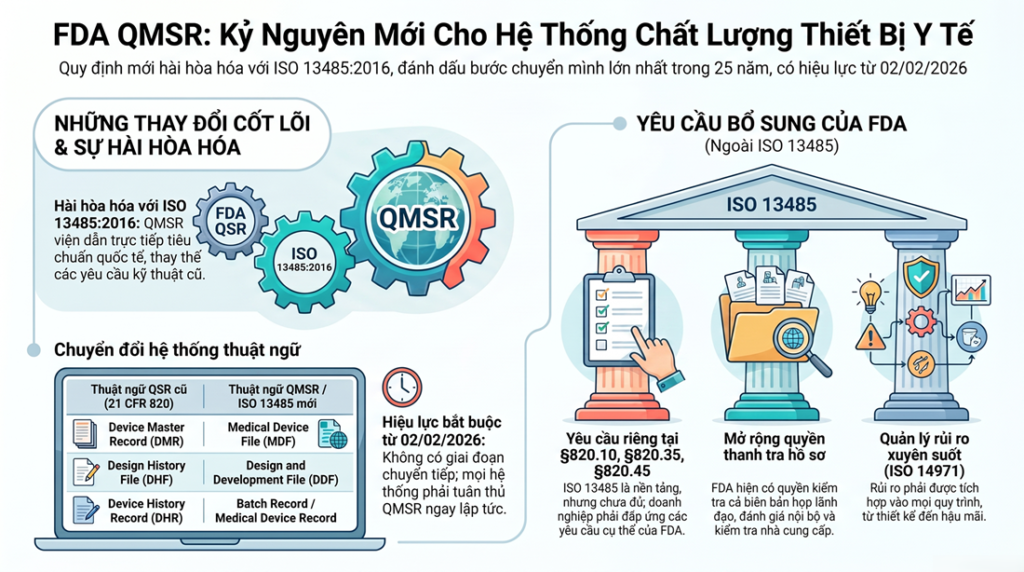
Kể từ ngày 02 tháng 02 năm 2026, Cục Quản lý Thực phẩm và Dược phẩm Hoa Kỳ (FDA) chính thức áp dụng Quy định Hệ thống Quản lý Chất lượng (QMSR), thay thế cho Quy định Hệ thống Chất lượng (QSR) cũ. Đây là bước ngoặt quan trọng nhằm hài hòa hóa các yêu cầu về Thực hành Sản xuất Tốt hiện hành (CGMP) của Hoa Kỳ với tiêu chuẩn quốc tế ISO 13485:2016.
Các điểm cốt lõi cần lưu ý:
- Viện dẫn ISO 13485: FDA sử dụng ISO 13485:2016 làm nền tảng kỹ thuật chính cho QMSR.
- Yêu cầu bổ sung của FDA: Việc có chứng chỉ ISO 13485 không đồng nghĩa với việc tuân thủ đầy đủ QMSR. FDA vẫn duy trì các yêu cầu bổ sung đặc thù về kiểm soát hồ sơ, ghi nhãn và báo cáo.
- Thay đổi về Thanh tra: FDA ngừng sử dụng kỹ thuật thanh tra QSIT và chuyển sang quy trình mới dựa trên Chương trình Tuân thủ 7382.850, trong đó các hồ sơ trước đây được miễn trừ (như kiểm tra nội bộ) hiện nay có thể bị thanh tra.
- Tác động pháp lý: Mọi thiết bị y tế lưu hành tại Hoa Kỳ không tuân thủ QMSR sẽ bị coi là “kém phẩm chất” (adulterated), dẫn đến các rủi ro pháp lý nghiêm trọng như lệnh cấm nhập khẩu hoặc phạt tiền.
Phân tích chi tiết các chủ đề chính
1. Sự chuyển đổi từ QSR sang QMSR
Việc sửa đổi 21 CFR Part 820 đánh dấu sự hiện đại hóa quy định sau hơn 25 năm. Mục tiêu chính là giảm bớt gánh nặng hành chính cho các nhà sản xuất hoạt động trên toàn cầu bằng cách đồng bộ hóa tiêu chuẩn chất lượng.
- Tên gọi mới: Quality Management System Regulation (QMSR).
- Nền tảng: Viện dẫn trực tiếp ISO 13485:2016 và Điều 3 của ISO 9000:2015.
- Nguyên tắc ưu tiên: Trong trường hợp có sự xung đột giữa các điều khoản của ISO 13485 và Đạo luật Thực phẩm, Dược phẩm và Mỹ phẩm liên bang (FD&C Act), các quy định của Đạo luật FD&C sẽ được ưu tiên áp dụng.
2. Thay đổi về thuật ngữ và cấu trúc hồ sơ
QMSR loại bỏ các thuật ngữ truyền thống của FDA và thay thế bằng ngôn ngữ của ISO 13485, mặc dù các nhà sản xuất vẫn có thể sử dụng thuật ngữ cũ nội bộ nếu có bảng đối chiếu rõ ràng.
| Thuật ngữ QSR cũ | Thuật ngữ QMSR/ISO 13485 tương đương | Ghi chú |
| DMR (Device Master Record) | MDF (Medical Device File) | Chứa thông số kỹ thuật và quy trình sản xuất. |
| DHF (Design History File) | DDF (Design & Development File) | Chứng minh thiết kế tuân thủ kế hoạch đã phê duyệt. |
| DHR (Device History Record) | Batch/Medical Device Record | Hồ sơ sản xuất cho từng lô hoặc đơn vị thiết bị. |
| Management Representative | Top Management | Nhấn mạnh trách nhiệm của lãnh đạo cấp cao nhất (CEO/Hội đồng quản trị). |
| Quality System (QS) | Quality Management System (QMS) | Bổ sung khái niệm “Quản lý” vào hệ thống. |
3. Các yêu cầu bổ sung đặc thù của FDA
FDA duy trì một số quy định không có trong ISO 13485 hoặc yêu cầu chi tiết hơn để đảm bảo tính an toàn và hiệu quả theo luật pháp Hoa Kỳ.
- Kiểm soát hồ sơ (§820.35):
- Khiếu nại: Hồ sơ phải bao gồm 7 trường thông tin bắt buộc: tên thiết bị, ngày nhận khiếu nại, mã UDI/UPC, thông tin liên hệ người khiếu nại, chi tiết khiếu nại, hành động khắc phục và phản hồi cho người khiếu nại.
- Dịch vụ: Phải ghi nhận tên thiết bị, mã định danh (UDI/UPC), ngày thực hiện, cá nhân thực hiện, nội dung dịch vụ và dữ liệu kiểm tra.
- Kiểm soát ghi nhãn và bao bì (§820.45): FDA bổ sung các yêu cầu kiểm tra nghiêm ngặt về độ chính xác của nhãn trước khi xuất xưởng để tránh nhầm lẫn.
- Hệ thống định danh thiết bị duy nhất (UDI): Yêu cầu ghi nhận mã UDI xuyên suốt các giai đoạn sản xuất và lưu kho.
4. Quản lý rủi ro và Kiểm soát thiết kế
QMSR chuyển đổi từ việc coi quản lý rủi ro là một phần của kiểm soát thiết kế sang một khung làm việc tích hợp xuyên suốt toàn bộ vòng đời sản phẩm.
- Tích hợp Risk Management: Các quy trình từ thiết kế, mua hàng, sản xuất đến hậu mãi đều phải áp dụng tư duy dựa trên rủi ro (thường theo tiêu chuẩn ISO 14971).
- Kiểm soát thiết kế đối với Class I: Hầu hết thiết bị Class I được miễn kiểm soát thiết kế, ngoại trừ một số loại cụ thể như thiết bị có phần mềm, găng tay phẫu thuật, hoặc các thiết bị hỗ trợ duy trì sự sống.
- IDE (Investigational Device Exemption): Các thiết bị đang trong giai đoạn nghiên cứu lâm sàng vẫn phải tuân thủ nghiêm ngặt các yêu cầu kiểm soát thiết kế theo ISO 13485 Clause 7.3.
5. Quy trình Thanh tra mới
Sự thay đổi quan trọng nhất đối với doanh nghiệp là cách thức FDA thực hiện thanh tra từ năm 2026.
- Ngừng QSIT: Kỹ thuật thanh tra hệ thống chất lượng (QSIT) cũ bị thay thế bởi Quy trình 7382.850.
- Mở rộng phạm vi inspectable: FDA hiện có quyền xem xét các hồ sơ mà trước đây họ không thu thập trong quá trình thanh tra thường quy, bao gồm:
- Báo cáo đánh giá nội bộ (Internal Audit).
- Báo cáo xem xét của lãnh đạo (Management Review).
- Báo cáo đánh giá nhà cung cấp (Supplier Audit).
- Nguyên tắc thanh tra: FDA đánh giá sự tuân thủ dựa trên việc thực thi thực tế hệ thống QMS chứ không chỉ dựa trên việc có chứng chỉ ISO 13485.
Chiến lược chuẩn bị cho doanh nghiệp
Để đảm bảo chuyển đổi thành công sang QMSR, các tổ chức cần thực hiện các bước sau:
- Phân tích khoảng cách (Gap Analysis): So sánh hệ thống QSR hiện tại với các điều khoản của ISO 13485:2016 và các yêu cầu bổ sung tại §820.10, §820.35, §820.45.
- Cập nhật hệ thống tài liệu: Chuyển đổi các thuật ngữ (như DMR sang MDF) và đảm bảo các quy trình CAPA được tách biệt rõ ràng giữa “Hành động Khắc phục” và “Hành động Phòng ngừa” theo chuẩn ISO.
- Đào tạo nhân sự: Đảm bảo đội ngũ hiểu rõ ngôn ngữ của ISO và các yêu cầu mới về khả năng bị thanh tra của các hồ sơ nội bộ.
- Gắn kết lãnh đạo (Top Management): Nâng cao vai trò của ban lãnh đạo trong việc tham gia trực tiếp vào các buổi xem xét hệ thống chất lượng, thay vì chỉ ủy quyền cho đại diện lãnh đạo như trước đây.
- Xác nhận giá trị sử dụng (Validation): Đặc biệt chú trọng đến việc validation các phần mềm sử dụng trong sản xuất và quản lý chất lượng theo các yêu cầu mới.
Lưu ý: Quy định này có hiệu lực bắt buộc từ ngày 02/02/2026. Các thiết bị không đáp ứng sẽ bị coi là vi phạm pháp luật liên bang Hoa Kỳ.
Tạm biệt QSR, Chào mừng QMSR: 7 Thay đổi “Chấn động” trong Quy định FDA mà Doanh nghiệp cần biết ngay
1. Giới thiệu: Cuộc “đại tu” lớn nhất trong hơn một phần tư thế kỷ
Sau hơn 25 năm duy trì cấu trúc cũ, Cục Quản lý Thực phẩm và Dược phẩm Hoa Kỳ (FDA) đã thực hiện một bước đi lịch sử: thay thế quy định 21 CFR Part 820 cũ bằng Quality Management System Regulation (QMSR). Đây không đơn thuần là một bản cập nhật; đó là một cuộc đại tu hệ thống. Kể từ ngày 02/02/2026, những quy trình từng giúp doanh nghiệp vượt qua các kỳ thanh tra trước đây có thể trở thành rào cản pháp lý, khiến thiết bị y tế bị coi là “kém phẩm chất” (adulterated) ngay lập tức nếu không đáp ứng tiêu chuẩn mới.
2. Bước ngoặt lịch sử: Khi ISO 13485 trở thành “Luật” tại Hoa Kỳ
FDA đã chính thức áp dụng phương thức “Viện dẫn bằng tham chiếu” (Incorporation by Reference – IBR) để đưa tiêu chuẩn quốc tế ISO 13485:2016 vào QMSR. Điều này có nghĩa là văn bản của ISO 13485 hiện có giá trị pháp lý tương đương với luật liên bang Hoa Kỳ.
Sự thay đổi này mang tính chiến lược: FDA đang xóa bỏ “ốc đảo” quy định nội địa để hài hòa hóa toàn cầu. Tuy nhiên, hãy cẩn trọng: 21 CFR Part 820 giờ đây “về cơ bản là ISO 13485”, nhưng được gia cố thêm các yêu cầu đặc thù của FDA để đảm bảo tính tương thích với Đạo luật Thực phẩm, Dược phẩm và Mỹ phẩm (FD&C Act).
3. Takeaway 1: Dấu chấm hết cho “Cảng an toàn” – Hồ sơ nội bộ không còn là vùng cấm
Đây là thay đổi gây chấn động nhất đối với các nhà điều hành: việc loại bỏ điều khoản miễn trừ §820.180(c) cũ. Trước đây, doanh nghiệp có quyền từ chối cho kiểm sát viên FDA xem biên bản họp ban lãnh đạo hay báo cáo đánh giá nội bộ để khuyến khích sự tự giác.
Giờ đây, “Cảng an toàn” (Safe Harbor) đã đóng cửa. FDA hiện có toàn quyền thanh tra:
- Biên bản họp ban lãnh đạo (Management Review): FDA sẽ đánh giá liệu lãnh đạo có thực sự đầu tư nguồn lực hay chỉ đang “ký tên cho có”.
- Kết quả đánh giá nội bộ và báo cáo nhà cung cấp: Mọi lỗ hổng bạn tự phát hiện nay đều nằm dưới sự giám sát của cơ quan quản lý.
FDA không chỉ kiểm tra hồ sơ; họ đang kiểm tra Quản trị doanh nghiệp (Corporate Governance).
“Sự khác biệt giữa việc có một hệ thống được chứng nhận và một hệ thống đáng tin cậy sẽ không thể bị ngó lơ.” — Apex Quality Assurance
4. Takeaway 2: Cuộc “thay tên đổi họ” và quy tắc ghi nhớ “File vs. Record”
Mặc dù khái niệm cốt lõi không đổi, nhưng việc nhầm lẫn thuật ngữ trong hồ sơ mới có thể khiến doanh nghiệp bị đánh giá là thiếu hiểu biết về pháp quy trong quá trình thanh tra.
Bảng so sánh thuật ngữ QSR và QMSR
| Thuật ngữ cũ (QSR) | Thuật ngữ mới (QMSR/ISO 13485) | Bản chất thay đổi |
| DHF (Design History File) | DDF (Design and Development File) | Không thay đổi nhiều về nội dung. |
| DMR (Device Master Record) | MDF (Medical Device File) | Mở rộng quy mô: Bao gồm cả dữ liệu lâm sàng và quản trị rủi ro. |
| DHR (Device History Record) | Batch Record / Medical Device Record | Hồ sơ chứng minh từng lô hàng cụ thể. |
| Quality System | Quality Management System (QMS) | Nhấn mạnh vào yếu tố “Quản trị”. |
Mẹo từ chuyên gia: Để lãnh đạo dễ hình dung, hãy nhớ quy tắc: “Files” (DDF, MDF) là thứ định nghĩa sản phẩm và cách tạo ra nó; còn “Records” (Batch Record, DHR) là bằng chứng khách quan cho thấy quá trình đó đã thực sự diễn ra đúng chuẩn.
5. Takeaway 3: Cái bẫy “Có chứng chỉ ISO là đủ” và yêu cầu bổ sung §820.45
Một sai lầm chết người của nhiều CEO là tin rằng chứng chỉ ISO 13485 là “tấm bùa hộ mệnh” giúp miễn trừ thanh tra FDA. Thực tế, FDA tuyên bố rõ ràng: Chứng chỉ ISO không thay thế thanh tra.
Doanh nghiệp phải đáp ứng các yêu cầu bổ sung nghiêm ngặt mà ISO 13485 không có:
- §820.45 (Kiểm soát ghi nhãn và bao bì): FDA yêu cầu bắt buộc phải kiểm tra độ chính xác của nhãn (Labeling inspection) về các thông số kỹ thuật trước khi xuất xưởng – một điểm mà ISO thường chỉ yêu cầu chung chung.
- §820.35 (Hồ sơ khiếu nại): Phải bao gồm đúng 7 trường dữ liệu bắt buộc (như thông tin liên hệ người khiếu nại, mã UDI/UPC, và phản hồi chi tiết cho khách hàng).
- Báo cáo MDR và UDI: Các yêu cầu về báo cáo sự cố có hại và nhãn thiết bị duy nhất vẫn tuân thủ theo các phần riêng biệt của FDA (Part 803, 830).
6. Takeaway 4: “Top Management” – Khi CEO không còn là người đứng ngoài cuộc
QMSR xóa bỏ vai trò “Đại diện lãnh đạo” (Management Representative) để quy trách nhiệm trực tiếp cho “Top Management” (Lãnh đạo cấp cao).
Trong kỷ nguyên QMSR, CEO hoặc Hội đồng quản trị không thể plead ignorance (biện hộ rằng mình không biết) khi hệ thống chất lượng lỗi thời. FDA yêu cầu sự cam kết trực tiếp về nguồn lực và chính sách. Việc ủy quyền hoàn toàn cho cấp dưới không còn là một lá chắn pháp lý hợp lệ. Khi có sự cố, chính chữ ký và sự hiện diện của lãnh đạo cấp cao nhất trong các biên bản rà soát sẽ là đối tượng bị truy cứu.
7. Takeaway 5: Quản trị rủi ro là “Sợi chỉ đỏ” xuyên suốt chiến lược
Trong QSR cũ, rủi ro thường bị cô lập trong phần Kiểm soát thiết kế (§820.30). Trong QMSR (theo tinh thần ISO 14971), quản trị rủi ro phải là “sợi chỉ đỏ” (continuous thread) xuyên suốt (Clause 4.1, 7.1):
- Quyết định cường độ đánh giá nhà cung cấp: Rủi ro của linh kiện càng cao, việc kiểm soát nhà cung cấp càng phải khắt khe.
- Điều tiết quy trình sản xuất: Rủi ro định hướng mức độ kiểm soát và xác nhận giá trị sử dụng (validation) của quy trình. Rủi ro không còn là một trạm dừng, nó là kim chỉ nam để phân bổ nguồn lực doanh nghiệp.
8. Takeaway 6: “Số không” tròn trĩnh cho thời gian ân hạn
Ngày 02/02/2026 là một “Hard Deadline”. FDA đã khẳng định:
- Không áp dụng giai đoạn chuyển tiếp dần dần: Sau ngày này, mọi thiết bị không tuân thủ QMSR sẽ bị coi là kém phẩm chất ngay lập tức.
- Không có ngoại lệ: Việc cập nhật hệ thống và đào tạo nhân sự thường mất từ 6 đến 18 tháng. Nếu doanh nghiệp chưa bắt đầu phân tích khoảng cách (Gap Analysis) ngay bây giờ, rủi ro ngừng cung cấp hàng vào thị trường Mỹ là rất lớn.
9. Takeaway 7: Bài học về khả năng mở rộng từ các “Gã khổng lồ”
Việc số hóa QMS theo chuẩn QMSR không chỉ là để tuân thủ, mà còn là để tăng trưởng.
- Philips: Sau khi áp dụng hệ thống RIM (Quản trị thông tin quy định) hiện đại, họ đã mở rộng quy mô đăng ký sản phẩm hoạt động lên hơn 20 lần, biến sự phức tạp thành lợi thế quy mô.
- Smith & Nephew: Bằng cách tạo ra “Nguồn sự thật duy nhất” (Single source of truth) thay vì các bảng tính rời rạc, họ đã giảm 90% thời gian báo cáo quy định định kỳ, chuyển từ trạng thái “đối phó” sang đối tác chiến lược của doanh nghiệp.
Kết luận: Câu hỏi cho tương lai
Sự hài hòa hóa quy định thông qua QMSR là một cơ hội vàng để giảm bớt gánh nặng hành chính, nhưng nó cũng là một bộ lọc khắc nghiệt loại bỏ những doanh nghiệp có tư duy “làm chất lượng kiểu đối phó”.
Các nhà lãnh đạo MedTech cần tự đặt câu hỏi: “Hệ thống chất lượng của chúng ta đang là một chi phí tuân thủ đắt đỏ, hay đã thực sự trở thành trái tim thúc đẩy sự tăng trưởng bền vững và niềm tin trên thị trường quốc tế?”
Liên hệ để tư vấn doanh nghiệp
ISC Global
Hotline: +84 933 096 426 – +84 868 591 260
Email: info@iscglobal.asia | van.pham@iscglobal.asia
Website: iscglobal.asia | iscglobal.edu.vn
Liên hệ tải tiêu chuẩn pdf song ngữ Anh Việt: chỉ từ 50$
Chúng tôi cung cấp tài liệu tiêu chuẩn bản gốc và bản dịch
• Bản gốc tiếng anh của Tiêu Chuẩn sơ đồ tóm tắt và hình ảnh minh họa rõ ràng. Để quý khách thuận tiện đối chiếu theo từng điều khoản, dễ tra cứu và lập hồ sơ.
• Bản dịch tiếng Việt chuẩn chuyên ngành, dùng được ngay cho công việc.
• Ghi chú diễn giải và hướng dẫn áp dụng từ chuyên gia thực chiến.
• Giao nhanh dưới định dạng PDF/Word thuận tiện chỉnh sửa, lưu trữ.
Phạm vi tiêu chuẩn
Hệ thống quản lý ISO (9001, 14001, 45001, 37001…..); chứng nhận bền vững (ISCC, FSC, VFCS/PEFC….); dệt may và vật liệu tái chế (GRS, OCS, OEKO-TEX….); trách nhiệm xã hội và ESG (SMETA, EcoVadis, Fairtrade….) cùng nhiều tiêu chuẩn ngành khác theo yêu cầu.
Vì sao chọn chúng tôi
Tài liệu được biên dịch bởi đội ngũ trực tiếp tư vấn và đánh giá chứng nhận, nên bản dịch không chỉ đúng ngôn ngữ mà còn đúng tinh thần áp dụng thực tế — giúp doanh nghiệp tiết kiệm thời gian và hạn chế sai sót khi xây dựng hồ sơ.
Chi phí
Chỉ từ 50 USD/tài liệu, tùy độ dài và độ phức tạp. Quý Doanh nghiệp vui lòng gửi tên tiêu chuẩn để nhận báo giá chính xác miễn phí.
Cách đăng ký
1. Liên hệ và cho biết tên tiêu chuẩn cần dịch.
2. Nhận báo giá và thời gian giao tài liệu.
3. Thanh toán và nhận tài liệu qua email.
Thanh toán
Chuyển khoản qua mã QR ngân hàng (gửi kèm khi báo giá), hoặc qua PayPal: ducluongservices@gmail.com.
Rất mong được đồng hành cùng Quý Doanh nghiệp trên hành trình chứng nhận.
Trân trọng,
THÔNG TIN LIÊN HỆ
Hotline: +84 933 096 426 – +84 868 591 260
Email: info@iscglobal.asia | van.pham@iscglobal.asia | ducluongservices@gmail.com